

A qualificação abrange três fluxos de evidências separados — materiais, equipamentos e produto acabado, incluindo esterilização — cada um com condições de teste, quantidades de amostras, itens de medição e critérios de aceitação escritos antes dos pedidos de compra serem feitos. O projeto, a instalação, a qualificação operacional e de desempenho formam quatro portas documentadas, a validação da esterilização ocorre ao longo da linha e cada alteração posterior inicia uma avaliação documentada.
O que a qualificação da linha de produção deve cobrir
Uma qualificação de linha abrange três camadas, documentadas separadamente: os materiais e componentes que se tornam o produto, as máquinas e processos que os convertem e o dispositivo acabado, incluindo a esterilização para produtos estéreis — o resultado de uma camada não pode cobrir uma lacuna em outra.
| Camada | O que cobre | Proprietário | Resultado | Base de aceitação |
|---|---|---|---|---|
| Material e componente | Entrada de resina, aditivos, tintas, adesivos e embalagens primárias, com certificados de fornecedor e seus próprios testes de identidade | Qualidade com compras | Especificação de material e registro de inspeção de entrada | Limites e plano de amostragem acordados antes do primeiro recebimento |
| Equipamento e processo | Cada máquina e a linha integrada: mecânica, controles, utilidades, moldes, montagem, embalagem | Validação com produção e manutenção | Protocolos e relatórios de projeto, instalação, operação e desempenho | Critérios assinados antes de cada teste ser executado |
| Produto acabado e esterilização | Desempenho do produto, carga biológica, esterilização e resíduos; para dispositivos rotulados como estéreis, a FDA analisa o método de esterilização e as atividades de validação usadas para mostrar que o dispositivo pode ser esterilizado de forma eficaz | Proprietário de esterilização com assuntos regulatórios | Relatório de validação de processo e registros de liberação | O padrão de método do produto mais os requisitos de cada mercado |
As três camadas podem ser trabalhadas em paralelo, mas não devem ser aprovadas em paralelo: uma mudança de material tocando uma superfície de contato com o produto, um parâmetro da máquina que afeta uma dimensão crítica ou uma nova carga de esterilização prejudica as conclusões tiradas a jusante dela.
Um fornecedor que oferece toda a sequência pode encurtar o trabalho de interface, mas um escopo comercial não mescla as evidências: você ainda mantém um protocolo por camada e possui os critérios de aceitação.
Como DQ, IQ, OQ e PQ dividem o trabalho
O projeto, a instalação, a qualificação operacional e de desempenho são quatro etapas aplicadas duas vezes — a cada máquina e depois à linha integrada — e só se mantêm dentro de um sistema de qualidade documentado e baseado em risco: o Regulamento do Sistema de Gestão de Qualidade dos EUA , em vigor a partir de 2 de fevereiro de 2026, incorpora a ISO 13485:2016 e exige gerenciamento de risco, portanto, o protocolo escrito, e não a memória, é a evidência.
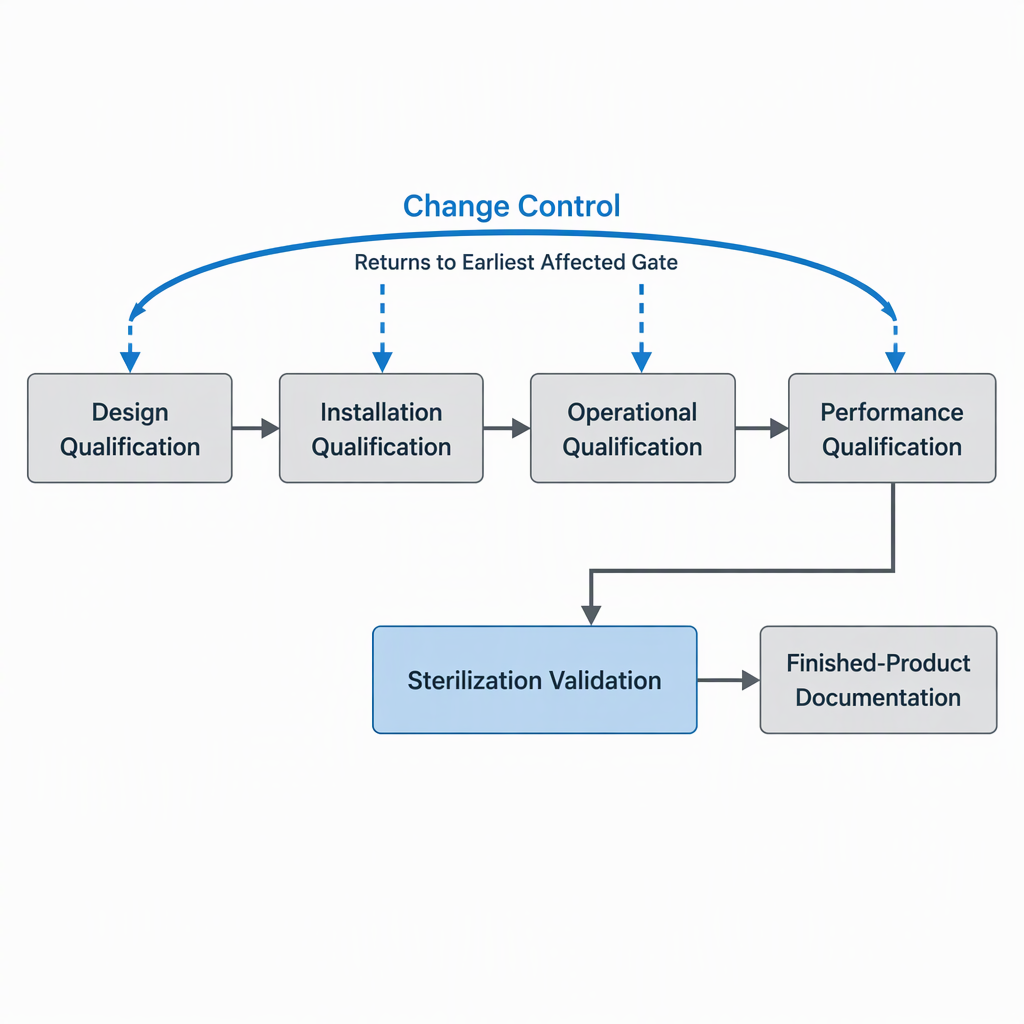
- Qualificação do projeto. Congele a especificação dos requisitos do usuário – taxa de produção, tamanhos do produto, tolerâncias, materiais de contato com o produto, limpeza e dados registrados – e verifique o projeto proposto antes da fabricação, enquanto uma interface errada ainda é barata para corrigir.
- Qualificação de instalação. Confirme se o que chegou corresponde à especificação acordada: identificadores, materiais de construção, utilidades, calibração, guarda, versões de software. Antes que alguém entre no gabinete, desligue o equipamento e desconecte-o da rede elétrica e do ar comprimido, a seguir trabalhe somente nos pontos de acesso permitidos pelo manual do fabricante e registre qualquer desvio aceito.
- Qualificação operacional. Desafie a máquina em toda a faixa operacional pretendida, incluindo as piores condições que você identificou, e registre cada parâmetro de acordo com seu critério pré-escrito. Inclua verificações de alarme e intertravamento para que uma falha interrompa o processo em vez de passar silenciosamente.
- Qualificação de desempenho. Opere a linha em condições normais de produção com seus próprios materiais, moldes, utilitários e operadores, e meça o produto de acordo com as especificações em produção suficiente para mostrar que o processo está estável.
- Fechar no nível da linha. Repita as verificações pertinentes na linha integrada, pois uma máquina que passa sozinha ainda pode falhar ao alimentar a próxima unidade; em seguida, aprove os relatórios e entregue a configuração aceita para o controle de alterações.
O que um protocolo de qualificação defensável deve indicar
Todo protocolo deve permitir que um revisor que não esteja na sala repita o teste: o equipamento e a variante do produto abrangido, as condições do teste, a quantidade da amostra e sua base, os itens e instrumentos de medição, os critérios de aceitação, o formato de registro e a regra para lidar com um resultado fora dos critérios. Os critérios pertencem ao protocolo antes da primeira medição, porque um critério acordado depois que os dados estão em mãos não prova nada.
- Escopo: identificação do equipamento, configuração da linha, família de produtos e tamanhos abrangidos, versão do protocolo.
- Condições de teste: condições ambientais e de utilidade, parâmetros operacionais, pior condição sob teste e por que é o pior caso.
- Quantidade da amostra, como o número foi derivado da avaliação de risco e do padrão do método, e o que deve detectar.
- Itens de medição: parâmetro, instrumento, status de calibração, unidade, resolução e quem registra cada valor.
- Critérios de aceitação como decisão de valor ou atributo com sua tolerância, assinados antes da execução.
- Regra de desvio: quem interrompe o teste, quem investiga, que reteste é permitido, como o desvio é encerrado.
- Registros: localização dos dados brutos, período de retenção, funções de revisor e aprovador.
O que um revisor espera ver para um dispositivo estéril é definido na orientação da FDA Submission and Review of Sterility Information in Premarket Notification (510(k)) Submissions for Devices Labeled as Sterile , emitida em janeiro de 2024: ela descreve as informações do processo de esterilização que a FDA recomenda, abrange informações de pirogenicidade e aponta para o banco de dados de padrões de consenso reconhecidos pela FDA para a edição atual de cada padrão ao qual faz referência.
Como qualificar materiais separadamente das máquinas
A qualificação do material é um fluxo de documentação próprio: para cada resina, aditivo, tinta, adesivo ou componente de embalagem primária, mantenha uma especificação, o certificado de análise do fornecedor, seus próprios testes de identidade e aceitação, o plano de amostragem e a decisão de disposição. Mantê-lo fora dos relatórios da máquina impede que uma substituição seja absorvida silenciosamente em um registro do equipamento, e o controle do material pertence ao mesmo sistema de qualidade documentado e baseado em risco que o resto da linha.
- Uma especificação escrita do material por classe, cobrindo as propriedades que são importantes para o produto e para o processo.
- Inspeção de entrada por recebimento, com plano de amostragem declarado no registro.
- O certificado de análise do fornecedor é apresentado em relação ao lote efetivamente recebido e não à nota em geral.
- Verificações de identidade que detectariam um lote mal rotulado ou substituído e rastreabilidade de cada lote recebido até os lotes de produtos produzidos a partir dele.
- Condições de armazenamento e manuseio, incluindo prazo de validade e controles de umidade ou contaminação.
- Uma rota de notificação de alterações para alterações de formulação, aditivos ou plantas.
Um certificado registra o que o fornecedor testou; uma especificação registra o que você precisa. Nenhum dos dois mostra que o material se comporta conforme pretendido durante as etapas de moldagem, montagem, impressão ou esterilização; portanto, teste as propriedades das quais seu processo depende e teste novamente quando o tipo ou o fornecedor mudar.
Onde a validação da esterilização se enquadra na sequência
A validação da esterilização pertence à camada do produto acabado, mas é planejada juntamente com a qualificação do equipamento, porque um ciclo é validado em relação a um produto definido e à configuração de carga que a linha qualificada deve produzir repetidamente. A FDA declara que os dispositivos são esterilizados por vários métodos – calor úmido, calor seco, radiação, gás óxido de etileno (EtO) e peróxido de hidrogênio vaporizado – que analisa o método de esterilização e as atividades de validação para dispositivos rotulados como estéreis em envios pré-comercialização, e que inspeciona instalações para confirmar processos de esterilização validados. A ordem de trabalho é: qualificar a linha, congelar a configuração de carga, validar o ciclo em relação a ela e, em seguida, liberar o produto nesse estado validado.
Os nomes dos padrões de consenso da FDA para trabalho com óxido de etileno são ANSI AAMI ISO 11135:2014, cobrindo como um processo de EO é desenvolvido, validado e controlado, e ANSI AAMI ISO 10993-7:2008(R)2012, cobrindo níveis residuais aceitáveis; para peróxido de hidrogênio vaporizado em baixa temperatura, observa o reconhecimento da ISO 22441:2022.
Qual edição é aceitável é uma questão de edição reconhecida, e a FDA mantém a resposta em seu banco de dados de Padrões de Consenso Reconhecidos , atualizado quando a FDA reconhece um padrão. Confirme a edição lá, verifique o status da editora dessa edição e verifique qual edição seus outros mercados adotam, porque o reconhecimento dos EUA não estabelece o que outro regulador exige.
Os níveis residuais são onde é mais fácil errar uma alegação de esterilização. O nível aceitável depende da categoria do dispositivo e da rota de exposição definida na norma de resíduos aplicável, portanto, utilize o limite da edição atual dessa norma para o seu dispositivo, em vez de um resumo do fornecedor, e confirme com o regulador de cada mercado qual padrão e edição ele espera.
Como o controle de mudanças mantém válida uma qualificação existente
Qualquer alteração no estado qualificado – uma máquina substituída ou revisada, novas ferramentas, um parâmetro modificado, uma carga ou local de esterilização diferente – inicia uma avaliação documentada antes que a linha volte a funcionar, e essa avaliação decide se é necessária requalificação, revalidação ou uma submissão regulatória. Para um dispositivo com autorização US 510(k), a orientação da FDA Decidindo quando enviar um 510(k) para uma alteração em um dispositivo existente descreve quando uma alteração nos processos de fabricação ou nos arranjos de esterilização pode acionar uma nova notificação pré-comercialização.
Registe o resultado de qualquer forma: uma avaliação que conclua que não é necessária qualquer requalificação é em si uma prova de controlo num sistema de qualidade documentado e baseado no risco.
| Exemplo | de mudança | Primeira pergunta | Registros para atualização |
|---|---|---|---|
| Substituição igual | Mesmo modelo e especificação | Idênticos em forma, ajuste e função, incluindo controles e instrumentação? | Registro de instalação, calibração, desenhos e referências de peças sobressalentes |
| Parâmetro de processo | Novo tempo de ciclo, ponto de ajuste de temperatura ou pressão | A nova configuração permanece dentro da faixa validada? | Dados operacionais e de desempenho, critérios de liberação |
| Arranjo de esterilização | Nova câmara, padrão de carga, local ou ciclo | A configuração de carga validada ainda é válida? | Relatório de validação de esterilização e avaliação de envio |
| Software de controle | Atualização de firmware ou PLC, novo registro de dados | Ele toca em uma função controlada ou gravada? | Lista de versões de software, registros operacionais e de instalação |
| Material ou fornecedor | Lote de resina diferente ou novo fornecedor de componentes | O material ainda atende às especificações qualificadas? | Registro de qualificação de materiais e rastreabilidade |
O que solicitar ao fornecedor do equipamento
Solicite os documentos que ficarão dentro de seus próprios protocolos e acorde-os no contrato, não na entrega; a lista de verificação abaixo lista o que solicitar. Quando um fornecedor entrega toda a sequência – moldes personalizados, moldagem por injeção, impressão, montagem, embalagem e equipamento de esterilização por óxido de etileno – solicite explicitamente os documentos de interface entre essas unidades, porque é nas suposições de interface que os pacotes integrados falham.
- Especificações e desenhos acordados do equipamento, referenciados no contrato de compra.
- Declarações de contato de materiais e produtos, com certificados das unidades efetivamente entregues.
- Certificados de calibração e rastreabilidade para cada instrumento instalado.
- Protocolo de aceitação de fábrica e resultados brutos, não uma folha de resumo.
- Lista de versões de software e firmware, além do compromisso de notificação de alterações.
- Manuais de instalação, operação e manutenção que identificam os pontos de acesso permitidos e as etapas de isolamento necessárias antes do acesso.
- Requisitos de serviços públicos — energia, ar comprimido, água, vapor, drenagem — cada um com sua tolerância.
- Lista de peças de reposição, recomendações de peças de desgaste e um plano de treinamento com registros para as pessoas que irão operar a linha.
Conclusão
Estruture o programa de forma que cada camada produza sua própria evidência assinada e trate o protocolo escrito, e não a data de entrega, como a entrega. Coloque em ordem a qualificação de materiais, equipamentos e esterilização, mantenha todos os critérios de aceitação antes do teste que os mede e encaminhe cada alteração posterior pela mesma avaliação – o valor de uma qualificação é que ela ainda descreve a linha que você está realmente executando.
- Três fluxos: materiais, equipamentos e processos, e produto acabado incluindo esterilização, cada um com seu próprio protocolo, proprietário e registros.
- Quatro portas: projeto, instalação, qualificação operacional e de desempenho, aplicadas por máquina e novamente na linha integrada, dentro de um sistema de qualidade documentado e baseado em riscos.
- Critérios escritos primeiro: condições de teste, quantidade de amostra e sua base, itens de medição e critérios de aceitação, tudo antes da primeira execução.
- Alterações avaliadas: uma avaliação documentada decide se uma alteração necessita de requalificação, revalidação ou uma nova notificação pré-comercialização.
Perguntas frequentes
A maioria das dificuldades remonta a um protocolo escrito após o teste ou a um critério de aceitação acordado após a chegada dos dados.
Quais normas devemos citar e como verificamos se a edição ainda está atualizada?
Cite o padrão do método que rege o teste específico e o padrão do processo que rege o processo que você está validando e registre o ano de edição no protocolo. Para os Estados Unidos, confirme a edição atual no banco de dados de Padrões de Consenso Reconhecidos pela FDA.
A orientação de informações sobre esterilidade da FDA de janeiro de 2024 aponta os patrocinadores para esse banco de dados para a edição atual de cada padrão ao qual ele faz referência. O reconhecimento em um mercado não estabelece o que outro exige, portanto verifique separadamente a edição adotada em cada mercado.
Os certificados de um fornecedor podem substituir a validação do nosso próprio local?
Não. Um certificado descreve o sistema do fornecedor ou esse componente, não a linha instalada. Mantenha a documentação do fornecedor como entrada e seus próprios registros de qualificação como o registro de que a linha funciona, além da verificação recebida de que cada unidade entregue corresponde à que você solicitou.
O escopo publicado de um fornecedor informa o que ele constrói; ele inicia sua especificação e suas questões de interface, em vez de substituir testes no que você recebe.
Quantas amostras e quais critérios de aceitação o protocolo deve usar?
A quantidade vem de sua avaliação de risco e do padrão de método aplicável, e os critérios de aceitação devem ser assinados antes da primeira amostra ser medida. A orientação de informações sobre esterilidade da FDA estabelece as informações de validação que um revisor espera, mas não fornece nenhum número de amostra ou valor de aceitação para o seu produto; aqueles vêm do padrão do método e de sua especificação, e você pode confirmar a edição reconhecida no banco de dados de Padrões de Consenso Reconhecidos pela FDA.
Quando uma linha já qualificada precisa de revalidação?
A mudança desencadeia isso, e não apenas o calendário: uma máquina substituída ou revisada, novas ferramentas, um parâmetro alterado, um novo material ou fornecedor, uma carga ou local de esterilização diferente ou uma atualização do sistema de controle colocam em questão o estado qualificado. Para um dispositivo com US 510(k), a avaliação também decide se uma nova notificação pré-comercialização é necessária.
Registre a conclusão de qualquer maneira: em um sistema de qualidade documentado e baseado em riscos, uma avaliação que não considera necessária nenhuma requalificação é, por si só, uma prova de que a mudança foi controlada.
O teste de aceitação de fábrica de um fornecedor conta como nossa qualificação de desempenho?
Não. Um teste de aceitação de fábrica mostra que o equipamento atendeu ao protocolo do fornecedor nas instalações do fornecedor; a qualificação operacional e de desempenho é a prova de que atende aos seus critérios em sua instalação, com seus materiais, utilidades e operadores. Considere o protocolo de aceitação e seus resultados brutos como entrada para a qualificação da instalação e, em seguida, repita as verificações importantes para o seu produto em seu próprio ambiente.
Um protocolo de qualificação pode abranger várias máquinas idênticas?
O modelo, as condições de teste e os critérios podem ser compartilhados, mas os registros devem ser exclusivos para cada unidade: identificador do equipamento, configuração instalada, status de calibração do instrumento, dados brutos e aprovação. Caso contrário, uma máquina não pode ser retirada, reparada ou substituída sem retirar um documento que abrange várias.